Understanding rMATS:基于 Junction Reads 的剪接Inclusion水平(PSI)估计
Understanding rMATS: 基于 Junction Reads 的剪接Inclusion水平(PSI/ψ)估计
.
rMATS(multivariate analysis of transcript splicing)是我们使用最多的一个alternative splicing events计算软件,其计算原理主要是基于RNA-Seq的junction reads计数,通过分层统计模型对每个选择性剪接事件的两类isoforms (inclusion vs exclusion)比例进行建模,从而在重复样本中准确地检测组间差异剪接事件。
.
1). junction reads对剪接事件的量化
rMATS通过统计跨越剪接位点的junction reads以及落在isoform特异性区域内的reads,来计算剪接包含水平(Percent Spliced In,PSI,常用ψ表示),这个值本质上反映的是特定条件下,某个外显子被“使用”的比例。
rMATS 首先从 RNA-Seq 数据中识别五类基本可变剪接事件:外显子跳跃(SE)、可变 5‘ 剪接位点(A5SS)、可变 3’ 剪接位点(A3SS)、互斥外显子(MXE)和内含子保留(RI)。
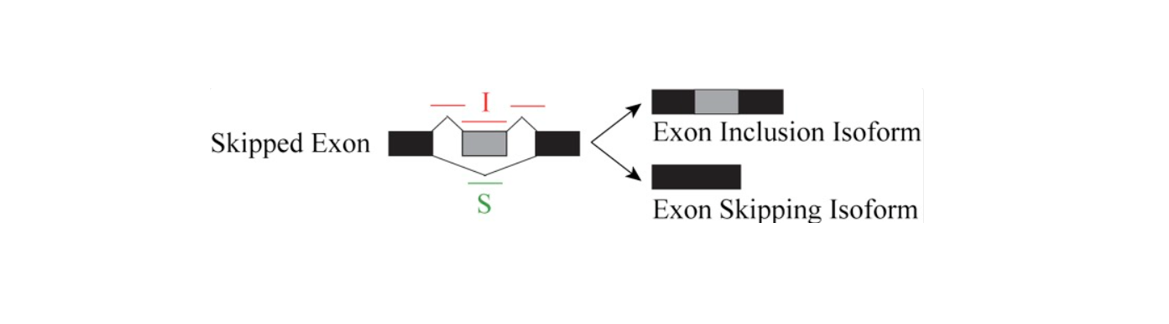
对于每一个事件,它关注两类互相竞争的isoforms:包含型(exon inclusion isoform,包含目标外显子或使用特定剪接位点)和排除型(exon skipping isoform,不包含)。
.
以最经典的exon skipping (SE)事件为例,一个SE事件涉及3个外显子:up-stream exon,skipping exon以及down-stream exon。
支持包含型的reads证据是两类junction reads,即一类是跨越 ‘up-stream exon,skipping exon’的连接点,另一类是跨越 ‘skipping exon,down-stream exon‘的连接点,跨这两类连接点的reads直接证明目标外显子被剪接进了成熟mRNA中。
而支持排除型的证据则是跨越‘up-stream exon,down-stream exon’连接点的junction reads,这证明生成的isoform跳过了中间的外显子。
除了junction reads,rMATS还可以统计exon body reads,即完全落在目标外显子(skipped exon)内部的reads,不跨越任何剪接位点。在JCEC模式下,这些reads也被计入包含型的计数中,但它们的特异性不如junction reads,因为一个落在外显子内部的reads,并不直接证明它来自于成熟mRNA。
有效长度校正
IJC(包含型 junction reads 数)和 SJC(排除型 junction reads 数)并不能直接计算**IJC/(IJC+SJC)**,因为exon inclusion isoform比exon skipping isoform多了目标外显子那一段序列,能容纳mapped reads的位置更多。即使两种剪接类型isoform的摩尔浓度完全相同,exon inclusion isoform也会比对到更多的reads,从而产生系统性偏差。
所以,rMATS 引入有效长度(Effective Length)来校正,对一个长度为L的序列片段,read长度为r,这样能容纳一个完整read的起始位置数为L-r+1,这样就是有效长度。
关于有效长度,如果前文尚未完全理解,在此详细解释:一个read要能完整地落在一段序列上,它的起始位置加上reads长度不能超过序列的末端,所以,如果read的起始位置为x,则该read覆盖的范围为[x,x+r-1],要保证read完全落在序列内部,则需要满足x+r-1 <= L,转换一下,也就是x+r-1 <= L-r+1。也就是说,如果x是从1开始计算(第一个碱基位置),那么满足条件的起始位置就有x=1,2,3,……,L-r+1,总共有L-r+1个可能得起始位置。
.
现在设:
I:支持包含型的读段数
S:支持排除型的读段数
LI:包含型的有效长度
LS :排除型的有效长度
cI:包含型的摩尔浓度
cS:包含型的摩尔浓度
read数与摩尔浓度、有效长度的关系为(正相关):
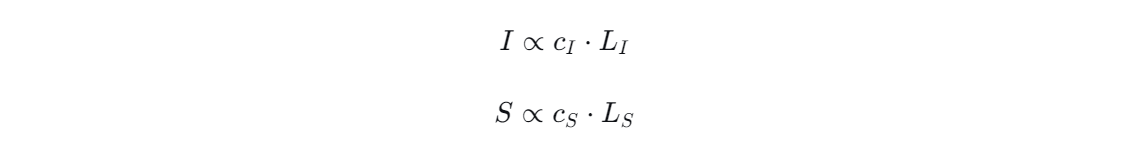
我们真正想估计的剪接inclusion水平是摩尔浓度的比例:
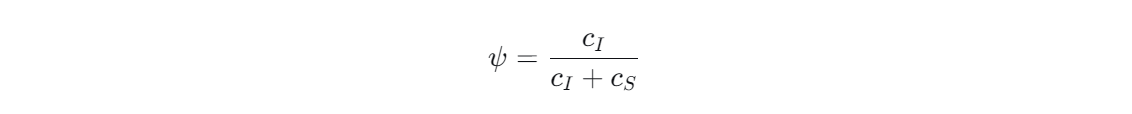
但从read计数出发,直接得到的是:
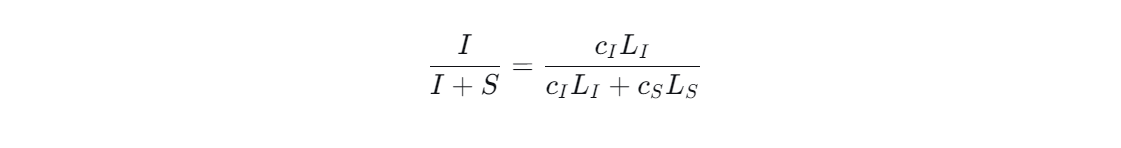
这个值和 ψ 并不相等。为了还原 ψ,需要先把reads计数除以各自的有效长度,得到单位有效长度上的read密度:
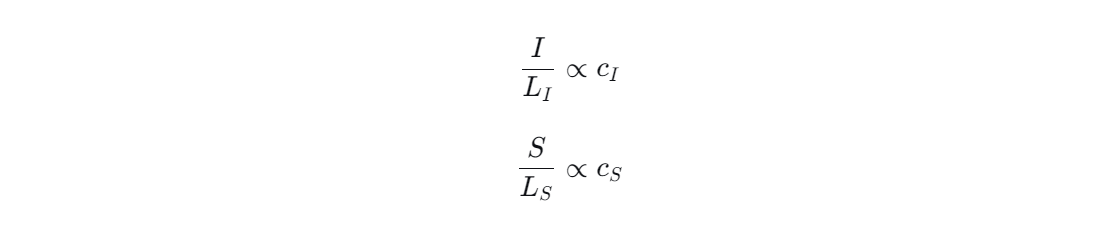
然后用这两个密度来估计摩尔比例:
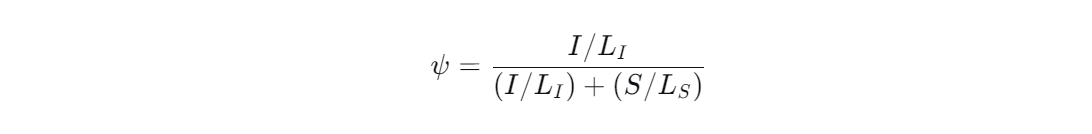
以上即为 rMATS 中 ψ 估计公式的来源。其本质是:先把长度带来的系统性偏倚除掉,再计算比例。
.
rMATS 将用有效长度校正的结果嵌入到二项分布的概率参数中,使得后续的统计检验是在校正后的摩尔比例尺度上进行的。这意味着组间比较的是真实的剪接差异,而不是长度差异带来的假像。
这里需要注意的一点是,rMATS程序运行中有一个参数–readLength需要设置,这个参数反映的是测序reads的长度,它是一个全局技术参数,与这里的inclusion和exclusion两种异构体isoform长度不是一回事,容易混淆。rMATS 会根据基因组注释文件自动读取每个外显子、内含子的坐标,然后根据剪接事件的具体结构,自动计算出两种isoform各自的有效长度。